







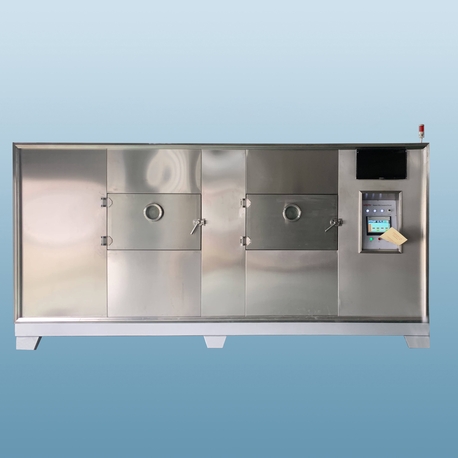
En las industrias farmacéutica y biotecnológica, el equipo de liofilización representa la piedra angular de la estabilidad para productos termolábiles. La liofilización—el proceso de eliminación de agua a través de la sublimación bajo vacío—preserva la integridad estructural de proteínas, péptidos y terapias biológicas que se degradarían en forma líquida. Con más de 25 años de experiencia diseñando y validando sistemas de secado industrial para fabricantes biofarmacéuticos globales, he observado que los liofilizadores especificados incorrectamente contribuyen a fallos en lotes, largos tiempos de ciclo (aumentando el costo de bienes en un 30–50%) y riesgos de cumplimiento regulatorio. Esta guía técnica descompone los principios de ingeniería que definen el alto rendimiento del equipo de liofilización—desde la arquitectura de refrigeración y el diseño del sistema de vacío hasta la integración de tecnología analítica de procesos (PAT) y validación cGMP.
1. Fundamentos de la Liofilización: Cinética de Sublimación y Procesamiento Térmico
La liofilización ocurre en tres fases distintas, cada una requiriendo un control preciso de temperatura y presión:
Fase de congelación: El producto se enfría por debajo de su temperatura eutéctica o de transición vítrea (Tg') para solidificar el disolvente. Las técnicas de nucleación controlada (siembra de niebla de hielo, ultrasonido) reducen la variabilidad del tamaño de los cristales de hielo, resultando en un secado uniforme y tiempos de secado primario más cortos en un 15–25%.
Secado primario (sublimación): La presión de la cámara se reduce por debajo de la presión de vapor del hielo, y la temperatura de la estantería se eleva para impulsar la sublimación. La temperatura del producto debe permanecer por debajo de la temperatura de colapso para mantener la integridad estructural. La transferencia de calor está gobernada por la ecuación: q = k × (T_shelf - T_product) / d, donde k es la conductividad térmica de la capa congelada.
Secado secundario (desorción): El agua no congelada unida a la matriz del producto se elimina elevando la temperatura de la estantería (típicamente 30–50°C) mientras se mantiene una baja presión en la cámara. Se logran niveles de humedad residual del 0.5–2%, asegurando estabilidad a largo plazo.
El equipo de liofilización avanzado integra la medición de temperatura manométrica (MTM) y la espectroscopía de absorción por láser de diodo sintonizable (TDLAS) para monitorear los puntos finales del secado primario en tiempo real, eliminando la sobreestimación conservadora del ciclo y reduciendo el tiempo de ciclo en un 20–35%.
2. Sistemas de Refrigeración: Cascada vs. Compresión vs. LN₂
El sistema de refrigeración determina la temperatura de estantería más baja alcanzable y la tasa de enfriamiento—crítica para productos con valores bajos de Tg' (por ejemplo, anticuerpos monoclonales con Tg' -40°C). Existen tres arquitecturas dominantes:
Refrigeración en cascada: Dos circuitos de refrigerante independientes (por ejemplo, R-404A + R-23) proporcionan temperaturas de estantería de hasta -55°C a -60°C. Fiable y energéticamente eficiente para la mayoría de las aplicaciones farmacéuticas. Tasa de enfriamiento típica: 1–2°C/min.
Compresión con circulación de salmuera: Un solo bucle de refrigerante con refrigerante secundario (aceite de silicona) circulando a través de las estanterías. Logra -45°C a -50°C. Menor costo inicial pero limitado a requisitos de congelación moderados.
Sistemas de nitrógeno líquido (LN₂): La inyección directa o la circulación de LN₂ permite temperaturas de estantería de hasta -80°C, con tasas de enfriamiento que superan los 5°C/min. Esencial para formulaciones de Tg' ultra bajas y producción de alto rendimiento. Los costos operativos son de 2 a 3 veces más altos que los sistemas en cascada, pero los tiempos de ciclo reducidos a menudo justifican la prima.
Fabricantes líderes como Nasan ofrecen sistemas híbridos que combinan refrigeración en cascada con capacidad de aumento de LN₂, proporcionando flexibilidad operativa para instalaciones de múltiples productos.
3. Diseño del Sistema de Vacío: Arquitectura de la Bomba y Precisión de Control
La integridad del vacío y la precisión del control son fundamentales para la sublimación consistente. El equipo de liofilización industrial típicamente emplea:
Bombas de paletas rotativas: Para evacuación gruesa hasta 10⁻³ mbar. Los diseños sellados con aceite requieren lastre de gas inerte para prevenir la condensación de vapor de agua en el aceite de la bomba.
Bombas de tornillo seco: La operación sin aceite elimina el riesgo de contaminación por retroceso, cada vez más especificadas para instalaciones GMP. Mayor costo inicial pero reducción de la carga de mantenimiento y validación.
Sopladores Roots: Aumentan la velocidad de bombeo en el rango de 0.1–10 mbar, reduciendo el tiempo de evacuación en un 40–60% y minimizando la exposición del producto al estrés inducido por el vacío.
Manómetros de capacitancia: Proporcionan medición independiente de presión (0.001–100 mbar) con una precisión de ±0.25%, esencial para el control consistente del secado primario.
Las especificaciones de tasa de fuga para equipos GMP deben ser <5 × 10⁻³ mbar·L/sec (según la guía de la FDA). Los procedimientos de prueba de fugas automatizados integrados en el sistema de control validan la integridad de la cámara antes de cada ciclo.
4. Uniformidad de Temperatura de Estantería y Ingeniería de Transferencia de Calor
La variación de temperatura en las estanterías impacta directamente en la calidad del producto. El equipo de liofilización premium logra una uniformidad de estantería de ±0.5°C en toda el área de la estantería (vs. ±2°C para unidades básicas). Elementos de diseño críticos:
Ruta de circulación de fluidos: Diseño de estantería de doble canal con enrutamiento de contraflujo que elimina gradientes térmicos. Los colectores optimizados por dinámica de fluidos computacional (CFD) aseguran una velocidad de flujo >1.5 m/s para una transferencia de calor eficiente.
Presión de contacto: Las estanterías deben proporcionar un contacto uniforme con los fondos de los frascos. Los sistemas hidráulicos de elevación de estanterías aplican presión controlada (típicamente 0.5–1.0 N/cm²) para compensar las variaciones en la altura de los frascos.
Mapeo térmico: Los protocolos de validación requieren mapeo de temperatura con ≥30 sensores por estantería durante las condiciones de carga más desfavorables. Criterios de aceptación: variación máxima ≤2°C en todas las estanterías durante el congelamiento y el secado secundario.
Los datos de una instalación reciente de Nasan demostraron una uniformidad de estantería de ±0.4°C en 20 estanterías en un liofilizador a escala de producción de 40 m², permitiendo la expansión del tamaño del lote sin re-calificación.
5. Integración de Tecnología Analítica de Procesos (PAT)
Las expectativas regulatorias (Guía PAT de la FDA, ICH Q8–Q11) requieren cada vez más el monitoreo en tiempo real de parámetros críticos del proceso. Los liofilizadores avanzados incorporan:
TDLAS (Espectroscopía de Absorción por Láser de Diodo Sintonizable): Mide la concentración de vapor de agua en el efluente de la cámara, permitiendo la determinación del flujo másico y la detección del punto final de secado primario con una precisión de ±5%.
MTM (Medición de Temperatura Manométrica): Calcula la temperatura del producto y la resistencia durante el secado primario sin sondas invasivas. Validado para placas de 96 pocillos y viales estándar.
Espectroscopía NIR (Infrarrojo Cercano): Medición en línea de humedad residual durante el secado secundario, reduciendo las pruebas de QC fuera de línea en un 50–70%.
Seguimiento de viales RFID: Integra la identidad del producto y la genealogía del lote directamente en el registro del lote, eliminando errores de transcripción manual.
Los liofilizadores habilitados para PAT reducen el tiempo de desarrollo del ciclo en un 30–40% y permiten pruebas de liberación en tiempo real para atributos de calidad críticos (CQA).
6. Cumplimiento de cGMP y Limpieza
El equipo de liofilización farmacéutica debe cumplir con estrictos estándares de diseño para limpieza:
Sistemas de Limpieza en el Lugar (CIP): Bolas de spray automatizadas y boquillas proporcionan cobertura de 360° con presión de impacto validada (>20 psi). Soldaduras sanitarias (Ra <0.8 µm) y superficies inclinadas previenen la acumulación de fluidos.
Capacidades de Esterilización en el Lugar (SIP): Vapor saturado a 121°C durante 30–60 minutos logra un nivel de garantía de esterilidad (SAL) de 10⁻⁶. Estudios de penetración de vapor utilizando termopares validan la eliminación de puntos fríos.
Material de construcción: Acero inoxidable 316L con superficies electropulidas (Ra <0.4 µm) para áreas de contacto con el producto. Áreas de contacto no productivas especificadas como 304L con acabado pasivado.
Sistemas de Contención: Integración de aisladores de barrera (RABS o aisladores cerrados) para compuestos potentes (OEL <1 µg/m³). Puertas de paso y puertos de guantes permiten la carga/descarga aséptica.
Los paquetes de validación generalmente incluyen documentación de IQ/OQ/PQ con más de 200 puntos de prueba, asegurando la aceptación regulatoria por parte de la FDA, EMA y PMDA.
7. Consideraciones de Escalado: Laboratorio a Producción
Los fracasos en el escalado representan el 40% de los retrasos en la transferencia de tecnología. Principios de ingeniería clave para un escalado exitoso:
Similitud geométrica: El espaciado de estantes, la geometría de los viales y el patrón de carga deben mantenerse a través de las escalas. Los modelos de reducción de escala (por ejemplo, 50% del volumen de llenado) pueden no representar la transferencia de calor a gran escala.
Caracterización del coeficiente de transferencia de calor (Kv): Los valores de Kv medidos en unidades a escala de laboratorio rara vez se correlacionan directamente con la producción. Se recomienda modelado empírico utilizando diseño de experimentos (DoE).
Efecto del vial en el borde: Los viales en los bordes de los estantes experimentan una transferencia de calor 20–30% mayor debido a la radiación de las paredes de la cámara. Las unidades a escala de producción incorporan escudos de radiación para minimizar la variabilidad.
Las tasas de éxito en la transferencia de tecnología superan el 95% cuando tanto el laboratorio como la producción de equipo de liofilización comparten lógica de control y arquitecturas de sensores idénticas, un principio de diseño clave ofrecido por Nasan a través de su enfoque de plataforma escalable.
8. Eficiencia Energética y Sostenibilidad
La liofilización farmacéutica consume 5–10 kWh por kg de agua eliminada. Las estrategias de optimización incluyen:
Sistemas de recuperación de calor: Recapturar el calor del condensador (típicamente 50–70°C) para precalentar el agua CIP, reduciendo el consumo de vapor en un 15–25%.
Bombas de vacío controladas por VFD: Ajustar la velocidad de bombeo para coincidir con los requisitos del proceso, reduciendo el uso de energía en un 30–40% durante el secado secundario y los períodos de inactividad.
Optimización de limpieza in situ: Los tiempos de ciclo CIP reducidos a través de protocolos validados de bajo volumen disminuyen el consumo de agua y productos químicos en un 40%.
Una encuesta de la industria de 2024 indicó que los liofilizadores optimizados para energía ofrecen períodos de recuperación de inversión de 18–24 meses, con ahorros anuales de $25,000–$60,000 por unidad a escala de producción.

9. Tecnologías Emergentes: Liofilización Continua y Nucleación Avanzada
El equipo de liofilización por congelación de próxima generación incorpora tecnologías innovadoras:
Nucleación controlada: La siembra de niebla de hielo o la cavitación ultrasónica inducen la formación uniforme de cristales de hielo en puntos de sobreenfriamiento definidos, reduciendo el tiempo de secado primario en un 25–40% y mejorando la uniformidad del producto.
Liofilización continua: Los sistemas de cinta transportadora de múltiples etapas con zonas de secado modulares permiten el procesamiento continuo, reduciendo el espacio ocupado en un 50% en comparación con los sistemas por lotes. La guía regulatoria para la fabricación continua (ICH Q13) ahora apoya este cambio de paradigma.
Secado asistido por microondas: El calentamiento dieléctrico reduce el tiempo de secado primario en un 50–70% para formulaciones de alto contenido sólido. Están surgiendo sistemas a escala industrial para aplicaciones selectas.
Los primeros adoptantes informan una reducción del 30–50% en el costo de bienes para productos de alto volumen utilizando estas tecnologías avanzadas.
10. Costo Total de Propiedad: Precio de Compra vs. Economía Operativa
Mientras que el capital inicial para un liofilizador a escala de producción varía de $500,000 para unidades de 5 m² a más de $4 millones para unidades de 50 m², el análisis de TCO revela:
Costos de energía: $30,000–$100,000 anuales dependiendo de la escala y eficiencia.
Mantenimiento: 3–5% de la inversión inicial por año para servicio rutinario (recarga de refrigeración, revisiones de bombas, calibración de sensores).
Ciclo de vida de validación: $50,000–$150,000 para la calificación inicial más la revalidación anual.
Optimización de ciclos: Las unidades avanzadas habilitadas para PAT reducen el tiempo de ciclo en un 20–35%, lo que se traduce en un 15–25% más de rendimiento anual sin inversión de capital adicional.
Los liofilizadores premium con PAT integrado y recuperación de energía suelen demostrar un retorno incremental de 2–3 años en comparación con configuraciones básicas, con superior fiabilidad a largo plazo.
Preguntas Frecuentes (FAQ)
Q1: ¿Cuál es la diferencia entre el equipo de liofilización por congelación de laboratorio, piloto y a escala de producción?
A1: Las unidades de laboratorio (0.5–2 m² de área de estante) están diseñadas para el desarrollo de formulaciones y la optimización de ciclos, típicamente con estantes removibles para flexibilidad en I+D. Las unidades piloto (3–10 m²) simulan condiciones de producción para estudios de escalado, incorporando sistemas de control de grado de producción. Las unidades de producción (10–50+ m²) están construidas para fabricación cGMP con automatización completa de CIP/SIP, sistemas de utilidades redundantes y capacidades de seguimiento de lotes. La lógica de control y las arquitecturas de sensores deben ser idénticas en todas las escalas para facilitar la transferencia de tecnología.
Q2: ¿Cómo selecciono el sistema de refrigeración correcto para mi producto?
A2: La selección está impulsada por la temperatura de transición vítrea del producto (Tg') y la temperatura de colapso. Para productos con Tg' por encima de -30°C (muchas moléculas pequeñas y biológicos estables), la refrigeración en cascada a -55°C es suficiente. Para productos con Tg' entre -30°C y -50°C (ciertos anticuerpos monoclonales, liposomas), se requieren sistemas en cascada asistidos por LN₂ o de dos etapas. Para productos de Tg' ultra-bajo por debajo de -50°C (algunos péptidos, vectores virales), se requieren sistemas completos de LN₂ con temperaturas de estante hasta -80°C. Realice calorimetría diferencial de barrido (DSC) temprano en el desarrollo de formulaciones para definir los requisitos.
Q3: ¿Cuáles son los requisitos críticos de validación para el equipo de liofilización farmacéutica?
A3: La validación incluye: Calificación de Instalación (IQ): verificar utilidades, materiales y documentación; Calificación Operativa (OQ): probar interbloqueos, alarmas y funcionalidad del sistema de control; Calificación de Rendimiento (PQ): mapeo térmico en todos los estantes bajo la carga más desfavorable, pruebas de integridad del vacío y validación del ciclo SIP/CIP. Los requisitos adicionales incluyen: certificación de tasa de fuga (<5 × 10⁻³ mbar·L/sec), estudios de penetración de vapor y validación de limpieza (pruebas de hisopos para residuos activos). La guía regulatoria sigue las "Validación de Procesos: Principios Generales y Prácticas" de la FDA (2011) y ASTM E2500.
Q4: ¿Cómo afecta la geometría del vial al rendimiento de la liofilización?
A4: La geometría del vial impacta tanto en la transferencia de calor como en la de masa. Parámetros clave:
Profundidad de llenado: Los llenados más profundos aumentan el tiempo de secado exponencialmente—generalmente limitados a 1.5–2.5 cm.
Diámetro del vial: Diámetros más grandes aumentan la longitud del camino de sublimación y requieren ciclos de secado más largos.
Forma del fondo del vial: Los viales de fondo plano proporcionan mejor contacto térmico que los diseños de fondo cóncavo.
Vidrio vs. polímero: Los viales de polímero tienen una conductividad térmica 2–3× más baja, requiriendo ciclos de secado prolongados a menos que estén diseñados específicamente con aditivos conductores.
Q5: ¿Cuál es el ciclo de vida típico del equipo de liofilización en un entorno GMP?
A5: Los liofilizadores bien mantenidos operan durante 20–25 años en servicio GMP. Intervalos de reemplazo de componentes:
Bombas de vacío: 5–8 años (selladas con aceite), 8–12 años (tornillo seco).
Compresores de refrigeración: 10–15 años con una adecuada gestión del aceite.
Silicona de estante y condensador: reemplazada cada 3–5 años.
Electrónica del sistema de control: 10–15 años; los programas de gestión de obsolescencia aseguran la disponibilidad de piezas de repuesto.
Sellos y juntas de puertas: 3–5 años dependiendo de la exposición al vapor.
Q6: ¿Cómo mejora la nucleación controlada la eficiencia del ciclo de liofilización?
A6: La congelación convencional produce formación aleatoria de cristales de hielo, lo que resulta en una distribución amplia del tamaño de poros y tiempos de secado prolongados. La nucleación controlada (usando niebla de hielo, ultrasonido o campo eléctrico) induce nucleación uniforme a una temperatura definida, creando cristales de hielo más grandes e interconectados. Los beneficios incluyen:
Reducción del tiempo de secado primario: 25–40% de reducción.
Mejor uniformidad del producto: 50% de reducción en la variabilidad entre viales.
Estructura de pastel mejorada: reducción del riesgo de colapso y mejora en el tiempo de reconstitución.
Mayor rendimiento por lote: 2–5% de reducción en viales rechazados.
Q7: ¿Cuáles son las expectativas regulatorias emergentes para la validación del proceso de liofilización?
A7: Los reguladores esperan cada vez más: (1) Implementación de Tecnología Analítica de Procesos (PAT) para el monitoreo en tiempo real de parámetros críticos del proceso. (2) Caracterización del espacio de diseño mejorada utilizando Diseño de Experimentos (DoE) en lugar de validación de un solo punto. (3) Verificación continua del proceso utilizando control estadístico de procesos multivariantes (MSPC). (4) Validación basada en riesgos siguiendo los principios de ICH Q9. (5) Cumplimiento de la integridad de los datos (principios ALCOA+) para todos los registros electrónicos. Proveedores como Nasan ofrecen paquetes de datos listos para auditoría con trazabilidad de auditoría conforme a 21 CFR Parte 11 y firmas electrónicas para facilitar las presentaciones regulatorias.
Para especificaciones técnicas completas, soporte en el desarrollo de ciclos o servicios de validación para equipos farmacéuticos de liofilización, contacte al equipo de ingeniería en Nasan, especialistas en sistemas de liofilización de precisión para la industria biofarmacéutica global.